

[适 应 症]
小细胞肺癌

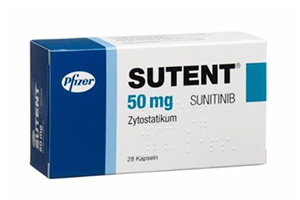
舒尼替尼(Sunitinib)为口服多靶点受体酪氨酸激酶抑制剂,属抗肿瘤药,适用于伊马替尼治疗失败的GIST、晚期或辅助肾细胞癌及进展性高分化胰腺NET;用药期间应重点监测肝功能、血压、LVEF和甲状腺功能。
通用名称:舒尼替尼、Sunitinib
商品名称:Sutent
用于对伊马替尼治疗不耐受或疾病在伊马替尼治疗期间已进展的成人GIST。
伊马替尼作为局部晚期、不可手术或转移性GIST的标准治疗,包括辅助伊马替尼治疗期间未复发者。在疾病进展或对伊马替尼不耐受后,舒尼替尼(Sunitinib)是转移性或复发性GIST的标准二线治疗。
用于晚期肾细胞癌的治疗。
用于肾切除后高复发风险肾细胞癌患者的辅助治疗。
联合方案,如免疫检查点抑制剂联合酪氨酸激酶抑制剂,通常已成为晚期RCC的标准治疗。
对于接受免疫检查点抑制剂联合治疗后出现限制治疗的免疫介导不良事件的患者,或作为免疫检查点抑制剂为基础治疗期间疾病进展后的二线选择,可给予后续酪氨酸激酶抑制剂单药治疗,例如舒尼替尼(Sunitinib)、帕唑帕尼。
用于不可切除、局部晚期或转移性、进展性、高分化胰腺来源NET的治疗。
对于转移性疾病患者,全身治疗通常用于疾病控制和症状缓解,例如镥Lu177dotatate、生长抑素类似物、靶向治疗、细胞毒性化疗。长效生长抑素类似物通常被认为是转移性NET的一线治疗,而舒尼替尼(Sunitinib)和依维莫司通常用于二线治疗。
抑制多种受体酪氨酸激酶(RTK),这些激酶参与启动多种细胞内信号事件级联,导致细胞增殖和/或影响细胞生存和肿瘤进展的关键过程,例如血管生成、转移、抑制凋亡,具体取决于相应激酶。
可能抑制涉及多种受体,即细胞表面,酪氨酸激酶的信号转导通路,包括血小板衍生生长因子受体,即PDGFR-α、PDGFR-β;血管内皮生长因子受体,即VEGFR-1、VEGFR-2、VEGFR-3;干细胞因子受体,即c-Kit;fms样酪氨酸激酶3(Flt-3);集落刺激因子受体1型(CSF-1R);以及转染重排(RET)受体酪氨酸激酶。
体外已显示可抑制表达失调靶RTK的肿瘤细胞生长,靶RTK即PDGFR、RET、c-Kit;体内也已显示可抑制PDGFR-β和VEGFR-2依赖性肿瘤血管生成。
开始舒尼替尼(Sunitinib)治疗前监测肝功能试验,包括ALT、AST和胆红素浓度。
考虑基线时监测左心室射血分数(LVEF)。
基线血压。
基线时进行尿液分析。
基线时进行甲状腺功能试验。
基线时评估血糖水平。
开始治疗前进行口腔检查。
核实有生殖潜力女性的妊娠状态。
每个周期及有临床指征时监测肝功能试验,包括ALT、AST和胆红素浓度。
如有指征,考虑定期监测LVEF。
仔细监测充血性心力衰竭(CHF)的临床体征或症状。
监测蛋白尿的发生或加重。治疗期间定期进行尿液分析;有临床指征时评估24小时尿蛋白水平。
监测QT间期延长高风险患者,包括同时接受抗心律失常治疗、原有心脏病、心动过缓或电解质紊乱者。考虑治疗期间定期监测心电图和电解质,例如镁、钾。
对于同时接受强细胞色素P-450(CYP)3A4抑制剂或已知延长QT间期药物的患者,更频繁监测QT间期。
有临床指征时监测血压。
监测出血事件,例如系列全血细胞计数、体格检查。
监测肿瘤溶解综合征。
监测甲状腺功能障碍的体征或症状。治疗期间定期监测甲状腺功能,并有临床指征时监测。
治疗期间定期监测血糖,并有临床指征时监测;停药后继续监测。
治疗期间定期进行口腔检查。
口服给药,不受餐食影响。
50mg每日一次,连续4周,随后2周不用药。
只要患者获得临床获益或直到出现不可接受毒性,可继续治疗,即6周为一周期;在主要疗效研究中,治疗中位持续5–6个周期。
50mg每日一次,连续4周,随后2周不用药。
只要患者获得临床获益或直到出现不可接受毒性,可继续治疗,即6周为一周期;在主要疗效研究中,治疗中位持续11.1个月。
50mg每日一次,连续4周,随后2周不用药。继续治疗9个周期。
37.5mg每日一次连续给药,即无停药期。
只要患者获得临床获益或直到出现不可接受毒性,可继续治疗;在主要疗效研究中,治疗中位持续4.6个月。
推荐文章:舒尼替尼(Sunitinib)的用药指南
第一级减量:对于GIST、晚期肾细胞癌和肾细胞癌辅助治疗,起始剂量为50mg每日一次,重新以37.5mg每日一次开始;对于胰腺来源NET,起始剂量为37.5mg每日一次,重新以25mg每日一次开始。
第二级减量:对于GIST和晚期肾细胞癌,重新以25mg每日一次开始;对于肾细胞癌辅助治疗和胰腺来源NET,不适用。
如果发生3级肝毒性,暂停治疗;当毒性消退或改善至0级或1级时,可以降低剂量恢复治疗。如果3级肝毒性复发,永久停用舒尼替尼(Sunitinib)。发生4级肝毒性的患者永久停用舒尼替尼(Sunitinib)。
如果出现CHF表现,停用舒尼替尼(Sunitinib)。对于无CHF临床证据但LVEF较基线下降>20%但<50%,或基线未评估LVEF时低于正常下限的患者,应暂停舒尼替尼(Sunitinib)治疗;当毒性消退或改善至0级或1级时,可以降低剂量恢复治疗。对于3级高血压,暂停舒尼替尼(Sunitinib);当高血压消退或改善至0级或1级时,可以降低剂量恢复治疗。对于4级高血压,永久停用舒尼替尼(Sunitinib)。
如果发生3级或4级出血事件,暂停舒尼替尼(Sunitinib)治疗;当毒性消退或改善至0级或1级时,可根据出血事件的严重程度和持续性以降低剂量恢复治疗或停药。如果3级或4级出血事件未消退,停用舒尼替尼(Sunitinib)治疗。
如果出现蛋白尿≥3g/24小时,且无肾病综合征,则中断治疗或降低剂量。当蛋白尿消退或改善至0级或1级时,可以降低剂量恢复治疗。如果发生肾病综合征,或尽管降低剂量蛋白尿仍复发,永久停用治疗。
发生任何级别的血栓性微血管病、皮肤毒性,例如多形性红斑、Stevens-Johnson综合征、中毒性表皮坏死松解症、坏死性筋膜炎,或可逆性后部白质脑病综合征的患者,永久停用舒尼替尼(Sunitinib)。
如果发生颌骨坏死或伤口愈合受损,可根据不良反应的严重程度和持续性以降低剂量恢复舒尼替尼(Sunitinib)治疗或停药;然而,发生颌骨坏死或伤口愈合受损的患者恢复舒尼替尼(Sunitinib)治疗的安全性尚未确立。
与强CYP3A4抑制剂或诱导剂合用可能改变舒尼替尼(Sunitinib)及其主要活性代谢物的合并血浆浓度。
如果无法避免与强CYP3A4抑制剂合用,考虑将舒尼替尼(Sunitinib)剂量降至不低于37.5mg每日,适用于因GIST或晚期肾细胞癌接受舒尼替尼(Sunitinib)的患者;或降至不低于25mg每日,适用于因进展性、高分化胰腺来源NET接受舒尼替尼(Sunitinib)的患者。
如果无法避免与CYP3A4诱导剂合用,考虑将舒尼替尼(Sunitinib)剂量增至最高87.5mg每日,适用于因GIST或晚期肾细胞癌接受舒尼替尼(Sunitinib)的患者;或增至62.5mg每日,适用于因进展性、高分化胰腺来源NET接受舒尼替尼(Sunitinib)的患者;并仔细监测患者毒性。
轻度或中度肝损伤,Child-PughA级或B级:无需初始剂量调整。
重度肝损伤,Child-PughC级:未研究。
轻度、中度或重度肾损伤:无需初始剂量调整;后续剂量根据安全性和耐受性调整。
终末期肾病接受血液透析:无需初始剂量调整;后续剂量可根据安全性和耐受性逐渐增加,最多增加至两倍。
无特定剂量推荐。
常见不良反应(≥25%):疲劳/乏力、腹泻、黏膜炎/口腔炎、恶心、食欲下降/厌食、呕吐、腹痛、手足综合征、高血压、出血事件、味觉障碍/味觉改变、消化不良和血小板减少。
已有严重肝毒性报告,有时致命。已有肝衰竭报告;表现包括黄疸、氨基转移酶浓度升高和/或高胆红素血症,并伴有脑病、凝血病和/或肾衰竭。
开始舒尼替尼(Sunitinib)治疗前、每个周期及有临床指征时监测肝功能试验,包括ALT、AST和胆红素浓度。如果发生3级肝毒性,中断舒尼替尼(Sunitinib)治疗直至毒性消退或改善至1级或以下,然后以降低剂量恢复舒尼替尼(Sunitinib)。如果发生4级肝毒性或3级肝毒性持续,永久停用舒尼替尼(Sunitinib)治疗。对于随后出现严重肝功能试验变化或表现出肝衰竭其他征象的患者,不要重新开始舒尼替尼(Sunitinib)治疗。
尚未在AST和/或ALT浓度>2.5倍正常上限(ULN)的患者中确立安全性;如果由肝转移引起,则>5倍ULN者安全性未确立。
已有心血管事件报告,包括心力衰竭、心肌缺血、心肌梗死和心肌病,有时致命。
已有LVEF降至正常下限以下的报告;罕见报告左心室收缩功能3级下降,即LVEF<40%。罕见报告致命性心力衰竭和致命性心脏骤停。在汇总安全性人群中,大多数患者的心力衰竭缓解。
尚不清楚近期有心血管疾病史,即12个月内,例如心肌梗死、严重或不稳定型心绞痛、冠状动脉或外周动脉旁路移植、症状性充血性心力衰竭、脑血管意外或TIA、肺栓塞,或既往使用蒽环类药物或接受心脏放疗的患者,是否发生药物相关左心室功能障碍的风险更高,因为此类患者被排除在临床研究之外。
考虑开始治疗前及有临床指征时定期监测LVEF。监测患者充血性心力衰竭的体征和症状;如果出现充血性心力衰竭表现,停用舒尼替尼(Sunitinib)。对于无充血性心力衰竭临床证据但LVEF较基线下降>20%但<50%,或基线未评估LVEF时低于正常下限的患者,中断治疗和/或降低剂量。
已有剂量依赖性QT间期延长报告;可能增加室性心律失常风险,包括尖端扭转型室速。罕见报告尖端扭转型室速。
监测QT间期延长高风险患者,包括接受抗心律失常药或强CYP3A4抑制剂的患者,以及有相关原有心脏病、心动过缓或电解质紊乱的患者。
对于同时接受强CYP3A4抑制剂或已知延长QT间期药物的患者,考虑更频繁监测QT间期并降低舒尼替尼(Sunitinib)剂量。
已有高血压报告。
基线及有临床指征时监测血压;根据需要以标准降压治疗处理高血压。如果发生3级高血压,中断舒尼替尼(Sunitinib)直至高血压消退或改善至1级或以下;然后可以较低剂量恢复治疗。如果发生4级高血压,永久停用舒尼替尼(Sunitinib)治疗。
已有出血事件报告,包括鼻出血以及胃肠道、呼吸道、肿瘤、泌尿道和脑出血,有时致命。大多数事件为1–2级;也有3级或以上事件报告。最常见的出血事件为鼻出血,最常见的3级或以上事件为胃肠道出血。
已有肿瘤相关出血报告。可能突然发生;对于肺部肿瘤,可能表现为严重且危及生命的咯血或肺出血。在接受舒尼替尼(Sunitinib)治疗GIST、晚期肾细胞癌或转移性肺癌的患者中,已有肺出血报告,有时致命。
在腹腔内恶性肿瘤患者中,罕见报告严重、有时致命的胃肠道并发症,包括胃肠道穿孔。
临床监测出血事件,即系列全血细胞计数、体格检查。如果发生3级或4级出血事件,暂停舒尼替尼(Sunitinib)治疗;当出血事件消退或改善至0级或1级时,可根据出血事件的严重程度和持续性以降低剂量恢复治疗或停药。
已有肿瘤溶解综合征报告,有时致命,主要发生在GIST或晚期肾细胞癌患者中。肿瘤负荷大的患者风险增加;密切监测此类患者并根据临床指征治疗。
已有血栓性微血管病报告,包括血栓性血小板减少性紫癜和溶血性尿毒症综合征;有时导致肾衰竭或死亡。这些事件在舒尼替尼(Sunitinib)单药或与贝伐珠单抗联合用药的临床试验和上市后经验中发生。
如果发生血栓性微血管病,永久停用舒尼替尼(Sunitinib)治疗。停用舒尼替尼(Sunitinib)治疗后已观察到血栓性微血管病效应逆转。
已有蛋白尿和肾病综合征报告,有时导致肾衰竭或死亡。
监测蛋白尿的发生或加重。开始舒尼替尼(Sunitinib)前及治疗期间定期进行尿液分析;有临床指征时进一步以24小时尿液收集评估。如果出现蛋白尿≥3g/24小时且无肾病综合征,中断舒尼替尼(Sunitinib)治疗或降低剂量。如果发生肾病综合征,或尽管降低剂量蛋白尿仍复发,永久停用治疗。
中度至重度蛋白尿患者继续舒尼替尼(Sunitinib)治疗的安全性尚未系统评价。
已有严重且有时致命的皮肤反应报告,包括多形性红斑、Stevens-Johnson综合征和中毒性表皮坏死松解症。也有坏死性筋膜炎病例报告,包括死亡病例。
如果发生多形性红斑、Stevens-Johnson综合征、中毒性表皮坏死松解症或坏死性筋膜炎,永久停用舒尼替尼(Sunitinib)。
接受舒尼替尼(Sunitinib)的患者中,已有可逆性后部白质脑病综合征(RPLS)报告,有时致命,发生率低于1%。如果出现RPLS表现,例如高血压、头痛、警觉性下降、精神状态改变、视力丧失、皮质盲,停用舒尼替尼(Sunitinib)治疗。使用磁共振成像(MRI)确认RPLS诊断。
已有甲状腺功能亢进报告,有时随后发生甲状腺功能减退。
基线及治疗期间定期进行甲状腺功能试验,并在开始舒尼替尼(Sunitinib)治疗前治疗甲状腺功能减退或甲状腺功能亢进。
舒尼替尼(Sunitinib)治疗期间,密切观察所有患者的甲状腺功能障碍表现,包括甲状腺功能减退、甲状腺功能亢进和甲状腺炎;如果出现甲状腺功能障碍的体征和/或症状,进行甲状腺功能试验并按标准医疗实践治疗。
已有症状性低血糖报告,包括与意识丧失或住院相关的病例。一些患者在基线时并无葡萄糖稳态异常。糖尿病患者血糖水平下降可能更严重。
对于糖尿病患者,评估是否需要调整降糖治疗以尽量降低低血糖风险。
基线、治疗期间定期、有临床指征时以及停用舒尼替尼(Sunitinib)治疗后监测血糖。
已有颌骨坏死(ONJ)报告。有牙病或同时接受双膦酸盐治疗的患者ONJ风险增加。
开始舒尼替尼(Sunitinib)前及治疗期间定期进行常规口腔检查和适当的预防性牙科治疗。如可能,在计划牙科手术或侵入性牙科治疗前至少3周暂停舒尼替尼(Sunitinib)。如果发生ONJ,可根据不良反应的严重程度和持续性以降低剂量恢复舒尼替尼(Sunitinib)治疗或停药;然而,发生ONJ的患者恢复舒尼替尼(Sunitinib)治疗的安全性尚未确立。
已有伤口愈合受损报告。
择期手术前至少3周以及大手术后至少2周并直至充分伤口愈合前暂停舒尼替尼(Sunitinib)。如果发生伤口愈合受损,可根据不良反应的严重程度和持续性以降低剂量恢复舒尼替尼(Sunitinib)治疗或停药。发生伤口愈合受损的患者恢复舒尼替尼(Sunitinib)治疗的安全性尚未确立。
根据其作用机制和动物研究结果,可能造成胎儿危害。动物中已证实致畸性、胚胎毒性和胎儿毒性。
治疗期间避免妊娠。建议有生殖潜力的女性在舒尼替尼(Sunitinib)治疗期间及末次剂量后4周内使用有效避孕方法。与有生殖潜力女性为伴侣的男性应在治疗期间及末次剂量后至少7周内使用有效避孕。如果妊娠期间使用舒尼替尼(Sunitinib),或患者在用药期间妊娠,应告知患者潜在胎儿危害。
无。
可能造成胎儿危害。
如果妊娠期间使用舒尼替尼(Sunitinib),或患者在用药期间妊娠,应告知患者潜在胎儿危害。
尚不清楚舒尼替尼(Sunitinib)或其主要活性代谢物是否分布入人乳。
由于对哺乳婴儿存在潜在风险,应停止哺乳或停药。女性在停用舒尼替尼(Sunitinib)治疗后至少4周内不应哺乳。
开始治疗前核实有生殖潜力女性的妊娠状态。有生殖潜力的女性在舒尼替尼(Sunitinib)治疗期间及末次剂量后4周内使用有效避孕方法。与有生殖潜力女性为伴侣的男性应在治疗期间及末次剂量后至少7周内使用有效避孕。
根据动物研究,可能损害男性和女性生育力。
安全性和有效性尚未确立。
在临床研究中接受舒尼替尼(Sunitinib)治疗GIST、肾细胞癌或胰腺来源NET的7527例患者中,≥65岁患者3级或4级不良反应发生率高于较年轻成人。
在评估舒尼替尼(Sunitinib)用于GIST或转移性肾细胞癌患者的临床研究中,与较年轻成人相比,未观察到安全性和有效性的总体差异。
胰腺来源NET患者数据不足,无法确定≥65岁患者与较年轻患者反应是否不同。
轻度或中度肝损伤,Child-PughA级或B级,不影响全身暴露。
重度肝损伤,Child-PughC级,安全性和有效性尚未确立。
临床研究排除了AST或ALT浓度>2.5倍ULN的患者;如果由肝转移引起,则排除了>5倍ULN的患者。
重度肾损伤,ClCr<30mL/分钟,不影响全身暴露。
终末期肾病接受血液透析的患者全身暴露降低。
舒尼替尼(Sunitinib)及其主要活性代谢物主要由CYP3A4代谢。
舒尼替尼(Sunitinib)不抑制或诱导主要CYP同工酶。
强CYP3A4抑制剂:潜在药代动力学相互作用,增加舒尼替尼(Sunitinib)及其主要活性代谢物的合并血浆浓度。
CYP3A4诱导剂:潜在药代动力学相互作用,降低舒尼替尼(Sunitinib)及其主要活性代谢物的合并血浆浓度。
CYP同工酶1A2、2A6、2B6、2C8、2C9、2C19、2D6、2E1、3A4/5或4A9/11的底物:不太可能发生药代动力学相互作用。
抗心律失常药:对于服用已知延长QT间期药物的患者,更频繁监测QT间期。
抗惊厥药:包括卡马西平、苯巴比妥、苯妥英:可能降低舒尼替尼(Sunitinib)及其主要活性代谢物的合并血浆浓度。选择酶诱导潜力最小或无酶诱导潜力的替代药;如果无法避免合用,考虑将舒尼替尼(Sunitinib)剂量增至≤87.5mg每日,适用于因GIST或晚期肾细胞癌接受舒尼替尼(Sunitinib)的患者;或增至≤62.5mg每日,适用于因进展性、高分化PNET接受舒尼替尼(Sunitinib)的患者,并仔细监测患者毒性。
抗真菌药,唑类:包括伊曲康唑、酮康唑、伏立康唑:酮康唑可增加舒尼替尼(Sunitinib)及其主要活性代谢物的合并血浆浓度。选择酶抑制潜力最小或无酶抑制潜力的替代药;如果无法避免合用,考虑将舒尼替尼(Sunitinib)剂量降至≥37.5mg每日,适用于因GIST或晚期肾细胞癌接受舒尼替尼(Sunitinib)的患者;或降至≥25mg每日,适用于因进展性、高分化PNET接受舒尼替尼(Sunitinib)的患者。
葡萄柚:可能增加舒尼替尼(Sunitinib)及其主要活性代谢物的合并血浆浓度。选择酶抑制潜力最小或无酶抑制潜力的替代产品;如果无法避免合用,考虑将舒尼替尼(Sunitinib)剂量降至≥37.5mg每日,适用于因GIST或晚期肾细胞癌接受舒尼替尼(Sunitinib)的患者;或降至≥25mg每日,适用于因进展性、高分化PNET接受舒尼替尼(Sunitinib)的患者。
HIV蛋白酶抑制剂:例如阿扎那韦、茚地那韦、奈非那韦、利托那韦、沙奎那韦:可能增加舒尼替尼(Sunitinib)及其主要活性代谢物的合并血浆浓度。选择酶抑制潜力最小或无酶抑制潜力的替代药;如果无法避免合用,考虑将舒尼替尼(Sunitinib)剂量降至≥37.5mg每日,适用于因GIST或晚期肾细胞癌接受舒尼替尼(Sunitinib)的患者;或降至≥25mg每日,适用于因进展性、高分化PNET接受舒尼替尼(Sunitinib)的患者。
大环内酯类:例如克拉霉素、泰利霉素:可能增加舒尼替尼(Sunitinib)及其主要活性代谢物的合并血浆浓度。选择酶抑制潜力最小或无酶抑制潜力的替代药;如果无法避免合用,考虑将舒尼替尼(Sunitinib)剂量降至≥37.5mg每日,适用于因GIST或晚期肾细胞癌接受舒尼替尼(Sunitinib)的患者;或降至≥25mg每日,适用于因进展性、高分化PNET接受舒尼替尼(Sunitinib)的患者。
生物利用度:口服给药后,血浆峰浓度在6–12小时内达到。
食物:食物不影响舒尼替尼(Sunitinib)的生物利用度。
特殊人群:轻度肝损伤,Child-PughA级,或中度肝损伤,Child-PughB级,个体单剂后全身暴露与肝功能正常个体相似。重度肾损伤,ClCr<30mL/分钟,个体单剂后全身暴露与肾功能正常个体相似。终末期肾病接受血液透析的个体,与肾功能正常者相比,全身暴露降低47%。
儿科患者中舒尼替尼(Sunitinib)及其主要活性代谢物的最大耐受剂量、表观清除率和按体表面积调整的分布容积较低。
舒尼替尼(Sunitinib)及其主要活性代谢物的药代动力学不受年龄、体重、种族、性别或ECOG体能状态的实质影响。
程度:动物中舒尼替尼(Sunitinib)及其代谢物分布入乳汁;尚不清楚该药或其主要活性代谢物是否分布入人乳。
血浆蛋白结合率:舒尼替尼(Sunitinib)约为95%,主要活性代谢物约为90%。
代谢:在肝脏代谢,主要经CYP3A4生成多种代谢物。主要活性代谢物似乎与舒尼替尼(Sunitinib)等效;该代谢物约占药物总血浆浓度的23–37%,也由CYP3A4代谢。
消除途径:经粪便排泄61%,经尿液排泄16%,主要以舒尼替尼(Sunitinib)和主要活性代谢物形式。少量代谢物在粪便和尿液中回收,但一般未在血浆中发现。
半衰期:舒尼替尼(Sunitinib)约为40–60小时,主要活性代谢物约为80–110小时。
特殊人群:轻度肝损伤,Child-Pugh评分5–6,或中度肝损伤,Child-Pugh评分7–9,个体中舒尼替尼(Sunitinib)半衰期略长;但舒尼替尼(Sunitinib)清除率与肝功能正常个体无明显差异。
储存在室温20℃至25℃下,允许在15℃至30℃之间波动。
参考资料: FDA说明书更新于2021年8月,FDA说明书网址:https://www.accessdata.fda.gov/scripts/cder/daf/index.cfm?event=overview.process&ApplNo=021938
[ 免责声明 ] 本页面内容均整理自 FDA、Drugs、原研药厂等公开官方渠道,仅面向具备医疗专业资质的人员,供医学药学研究参考使用,不构成任何诊疗建议、药品推荐或购药指导。文中涉及的部分药品可能未在中国大陆获批上市,不适用于中国境内销售与使用,如需诊疗,请咨询正规医疗机构。本站仅做境外药品医学科普,所有药品商标、商品名仅用于指代药品本身,与商标持有方无任何授权、合作关系,不提供任何药品销售或代购交易服务。