

[适 应 症]
小细胞肺癌

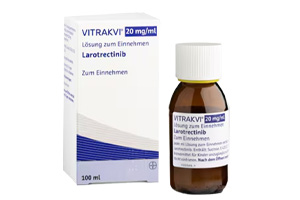
洛拉替尼(Lorlatinib)口服生物利用度约81%,可随餐或空腹服用。血浆蛋白结合率66%,主要经CYP3A4和UGT1A4代谢,半衰期约24小时,存在自身诱导。肝肾功能不全需调整剂量,并与CYP3A等药物发生相互作用。
生物利用度:平均绝对生物利用度为81%(90%置信区间76%至86%)。在每日10mg至200mg(即推荐剂量的0.1至2倍)范围内,稳态峰浓度随剂量成比例升高,AUC的升高略低于成比例。
食物:服用高脂高热量的饭餐后,洛拉替尼(Lorlatinib)的体内过程没有临床显著变化,允许随餐或空腹服用。
洛拉替尼(Lorlatinib)的血浆蛋白结合率为66%,血/血浆浓度比为0.99(体外测定)。
代谢:洛拉替尼(Lorlatinib)主要由CYP3A4和UGT1A4代谢,CYP2C8、CYP2C19、CYP3A5和UGT1A3也有少量参与。
血浆中的主要循环代谢物是苯甲酸代谢物(M8),由洛拉替尼(Lorlatinib)的酰胺键和芳香醚键氧化裂解产生,占血浆总放射性的21%。M8没有药理活性。
半衰期:单次口服100mg后,平均血浆半衰期约24小时(变异40%)。平均口服清除率在单次给药后为11升/小时(35%),达到稳态后升至18升/小时(39%),提示存在自身诱导。
排泄:口服放射性标记的洛拉替尼(Lorlatinib)100mg后,48%的放射性从尿中回收(其中不足1%为原形药),41%从粪便中回收(其中约9%为原形药)。
年龄、性别、种族、体重、肌酐清除率30至89毫升/分钟、轻度至中度肝功能不全,以及CYP3A5和CYP2C19的代谢表型,均未观察到洛拉替尼(Lorlatinib)体内过程的临床显著差异。
肝功能不全:中度肝功能不全(Child-Pugh B)患者不推荐调整剂量,但重度肝功能不全(Child-Pugh C)的推荐剂量降至50 mg每日一次。
肾功能不全:肌酐清除率15至低于30毫升/分钟者单次口服100mg后AUC升高1.4倍,推荐剂量降至每天75mg。需要血液透析的终末期肾病患者尚未研究。
1、强CYP3A诱导剂:强CYP3A诱导剂与洛拉替尼(Lorlatinib)合用属于禁忌,需避免其合用。
2、中度CYP3A诱导剂:避免与洛拉替尼(Lorlatinib)合用。
3、强CYP3A抑制剂:伊曲康唑使洛拉替尼(Lorlatinib)AUC升高1.4倍、峰浓度升高1.2倍。强CYP3A抑制剂应避免与洛拉替尼合用。
5、中度CYP3A抑制剂:维拉帕米或红霉素与洛拉替尼(Lorlatinib)合用,预计对洛拉替尼(Lorlatinib)的体内过程没有临床显著影响。
6、洛拉替尼(Lorlatinib)对其他药物的影响:它是中度的CYP3A诱导剂。每日150mg连用15天后,咪达唑仑(CYP3A底物)的AUC下降64%、峰浓度下降50%;对安非他酮(CYP2B6底物)AUC下降25%、峰浓度下降27%;对甲苯磺丁脲(CYP2C9底物)AUC下降43%、峰浓度下降15%;对对乙酰氨基酚(UGT1A底物)AUC下降45%、峰浓度下降28%;对非索非那定(P-gp底物)AUC下降67%、峰浓度下降63%。
7、酸抑制剂:质子泵抑制剂雷贝拉唑与洛拉替尼(Lorlatinib)合用,对其体内过程没有临床显著影响。
参考资料: FDA说明书更新于2021年03月03日,FDA说明书网址:https://www.accessdata.fda.gov/scripts/cder/daf/index.cfm?event=overview.process&ApplNo=210868
[ 免责声明 ] 本页面内容均整理自 FDA、Drugs、原研药厂等公开官方渠道,仅面向具备医疗专业资质的人员,供医学药学研究参考使用,不构成任何诊疗建议、药品推荐或购药指导。文中涉及的部分药品可能未在中国大陆获批上市,不适用于中国境内销售与使用,如需诊疗,请咨询正规医疗机构。本站仅做境外药品医学科普,所有药品商标、商品名仅用于指代药品本身,与商标持有方无任何授权、合作关系,不提供任何药品销售或代购交易服务。