[适 应 症]
小细胞肺癌

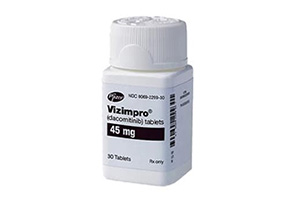
达可替尼(Dacomitinib)口服吸收良好,绝对生物利用度约80%,血浆半衰期约70小时,约14天达稳态。主要经CYP2D6和CYP3A4肝代谢,粪便排泄为主。应避免与PPI及CYP2D6底物同服,以免暴露降低或毒性增加。
口服后平均绝对生物利用度约80%。单次口服45mg达可替尼(Dacomitinib)后,达到血药浓度峰值的时间(Tmax)约为6小时,范围为2至24小时。
表观分布容积约1889升,提示药物在体内分布广泛;与人血浆蛋白结合率约98%,且不随药物浓度变化。
肝脏代谢是主要清除途径,以氧化和谷胱甘肽结合为主。血浆中含量最高的代谢物是O-去甲基达可替尼(Dacomitinib),其药理活性与原型药相似。
CYP2D6是生成O-去甲基达可替尼(Dacomitinib)的主要同工酶,CYP3A4参与生成其他次要氧化代谢物。
单次口服45mg后,平均血浆半衰期约70小时,表观血浆清除率约24.9升/小时。
单次口服放射性标记的达可替尼(Dacomitinib)后,79%经粪便排出(其中20%为原型药),3%经尿排出(其中不足1%为原型药)。
肾功能不全:轻、中度肾功能不全不影响该药的药代动力学;重度肾功能不全(肌酐清除率低于30毫升/分钟)的数据不足。
肝功能不全:轻、中、重度肝功能不全(Child-PughA、B、C)均未观察到有临床意义的药代动力学差异。
心脏电生理:在45mg剂量下,该药对校正后的QT间期(QTc)没有大的影响,未超过20毫秒。
暴露与不良反应:在推荐剂量范围内,血药浓度越高,发生3级及以上不良反应(尤其是皮肤毒性和腹泻)的概率越高。
药代动力学提示半衰期长、约14天达稳态,漏服或呕吐后不补服,按原计划服用下一次即可。
质子泵抑制剂(如奥美拉唑、雷贝拉唑)会明显降低该药的暴露量,应避免同服。
达可替尼(Dacomitinib)会明显升高经CYP2D6代谢的药物浓度,应避免与这类药物联用。具体剂量与合并用药,须由医生评估决定。
参考资料: FDA说明书更新于2020年12月,FDA说明书网址:https://www.accessdata.fda.gov/scripts/cder/daf/index.cfm?event=overview.process&ApplNo=211288
[ 免责声明 ] 本页面内容均整理自 FDA、Drugs、原研药厂等公开官方渠道,仅面向具备医疗专业资质的人员,供医学药学研究参考使用,不构成任何诊疗建议、药品推荐或购药指导。文中涉及的部分药品可能未在中国大陆获批上市,不适用于中国境内销售与使用,如需诊疗,请咨询正规医疗机构。本站仅做境外药品医学科普,所有药品商标、商品名仅用于指代药品本身,与商标持有方无任何授权、合作关系,不提供任何药品销售或代购交易服务。